.3263ff2.png)
.0d83381.png)
.dec0422.png)

医疗器械相关新闻
About News
项目新闻
联系我们 400-690-0031 185-7559-2846
- 解决方案
.e60271e.png) 产品注册 产品注册注意事项想为。。。。。。undefinedundefined1,这是1点undefinedundefined2,这是两点undefinedundefined3,这是三点undefined
.c944dfd.png) 产品认证 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
.5c9c52e.png) 产品检测 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
.ad5989a.png) 生产企业生产备案/许可 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
医疗器械产品注册证代办|关于优化贵州省第二类医疗器械审评审批的若干措施2024-09-06
注册人申请第二类医疗器械首次注册、变更注册、延续注册,提交的申请资料完整,无需补正的,办理时限压缩至42个工作日。
ISO13485认证辅导|上市产品的生产必须满足法规及健康安全的要求2024-09-05
ISO13485中文叫“医疗器械质量管理体系用于法规的要求” 由于医疗器械是救死扶伤、防病治病的特殊产品,仅按ISO9000标准的通用要求来规范是不够的,为此ISO组织颁布了ISO13485:2016.
ISO13485认证辅导|依据国际标准与适用法规进行管控质量体系过程2024-09-05
供方或外部方也能使用本标准以提供包含与质量管理体系相关服务的产品给这些组织。
ISO13485认证辅导|在体系应用过程方法强调从增值的角度考虑过程2024-09-05
为使组织有效运行,必须确定和管理众多相互关联的活动。为了产生期望的结果,由过程组成的系统在组织内的应用,连同这些过程的识别和相互作用,以及对这些过程的管理,可称之为“过程方法”。
ISO13485认证咨询|新版增强明确在医疗器械全过程中融入法规要求2024-09-05
新版标准进一步明确上市后监督要求,标准增加了术语“上市后监督”,阐述上市后监督是指“收集和分析从已经上市的医疗器械获得经验的系统过程”,新版标准在 8.2.1 反馈、8.2.2 抱怨处理、8.2.3 向监管机构报告,8.3.3 交付之后发现不合格品的响应措施、8.4 数据分析及 8.5 改进,都对上市后监督规定了新要求。
ISO13485认证咨询|产品有关的临床数据用于验证医疗器械的安全和性能2024-09-05
任何以书面、电讯、口头的形式宣称,已经从组织控制中放行的医疗器械在其特性、质量、耐用性、可靠性、使用性、可用性及性能存在不足的行为或影响医疗器械性能的服务。
医疗器械产品注册证代办服务|医疗器械定期风险评价报告撰写规范2024-09-04
原则上,每个具有单独注册证编号的产品应当单独撰写《定期风险评价报告》。如果多个规格的同种医疗器械产品涉及多个注册证号(例如,不同规格的一次性使用无菌注射器),或者必须配合使用的几个产品具有不同注册证号(例如,髋关节系统:包括髋臼杯、股骨柄等),在满足各自《定期风险评价报告》完成时限要求的情况下,可以合并撰写《定期风险评价报告》。
医疗器械产品注册证代办服务|关于优化贵州省第二类医疗器械审评审批的若干措施2024-09-04
注册人申请第二类医疗器械首次注册、变更注册、延续注册,提交的申请资料完整,无需补正的,办理时限压缩至42个工作日。
医疗器械产品注册证代办机构|重庆市医疗器械第三方物流监督管理暂行办法2024-09-03
根据《医疗器械监督管理条例》、《医疗器械经营监督管理办法》、《医疗器械经营质量管理规范》等法规要求,为加强对我市医疗器械现代物流储运监督管理,确保医疗器械质量,制定本办法。
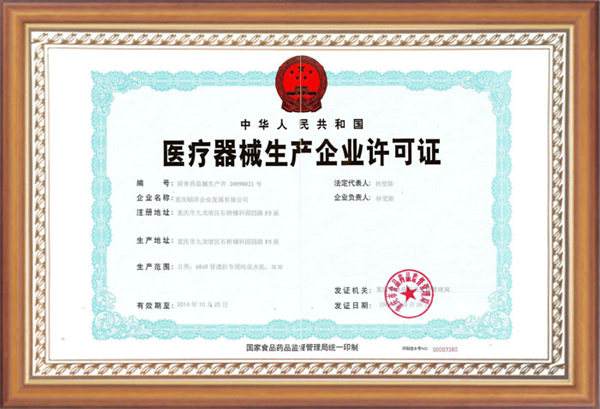
医疗器械生产许可证代办机构|重庆市医疗器械注册与生产许可并联审批工作机制(试行)2024-09-03
开展医疗器械注册与生产许可并联审批,坚持容缺受理、合并检查、并联审批、同时发证的原则,整合行政审批流程,提高行政审批效能。坚持标准不降、程序不减、严控风险、保障质量的原则,确保并联审批的医疗器械注册与生产许可符合法定条件和相关要求。
GMP认证辅导|重庆市医疗器械注册质量管理体系核查工作程序2024-09-03
在核查过程中,应当同时对注册申请人检验用产品和临床试验用产品的真实性进行核查。重点查阅设计开发过程实施策划和控制的相关记录,用于产品生产的采购记录、生产记录、检验记录和留样观察记录等。 提交自检报告的,应当对申请人或者受托机构研制过程中的检验能力、检验结果等进行重点核查。
医疗器械产品注册证代办服务|境内已注册第二类医疗器械在渝申报注册指南2024-09-03
境内已注册且注册证在有效期内的第二类医疗器械的关联企业在渝申报注册,且产品不发生实质性变化的,适用于本指南。注册申请人应与已取得第二类医疗器械注册证的注册人为母公司与子公司的关系,或属于同一母公司的子公司的关联关系。注册申请人应为注册在重庆市内的能够承担相应法律责任的企业或者研制机构,注册申请人和原已取得注册证的注册人应均未被列入严重违法失信名单。
.36720e2.png)
在线咨询
陈老师
徐老师
王小姐
郭小姐
.2f44860.png)
热线电话
 18576401396 18575592846
.43b2c75.png)
转发网站

.4f4ea8a.png)
在线留言
.a3a1a2a.png)
回到顶部
 请您留言