.3263ff2.png)
.0d83381.png)
.dec0422.png)

- 解决方案
.e60271e.png) 产品注册 产品注册注意事项想为。。。。。。undefinedundefined1,这是1点undefinedundefined2,这是两点undefinedundefined3,这是三点undefined
.c944dfd.png) 产品认证 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
.5c9c52e.png) 产品检测 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
.ad5989a.png) 生产企业生产备案/许可 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
医疗器械产品注册证代办服务-2026版HER2检测试剂注册指导原则 原材料与企业参考品要求
发布时间:2026-10-13 文章来源:快可利新闻中心 阅读人数:7 

人表皮生长因子受体 2 基因扩增检测试剂注册审查指导原则(2026 修订版)解读
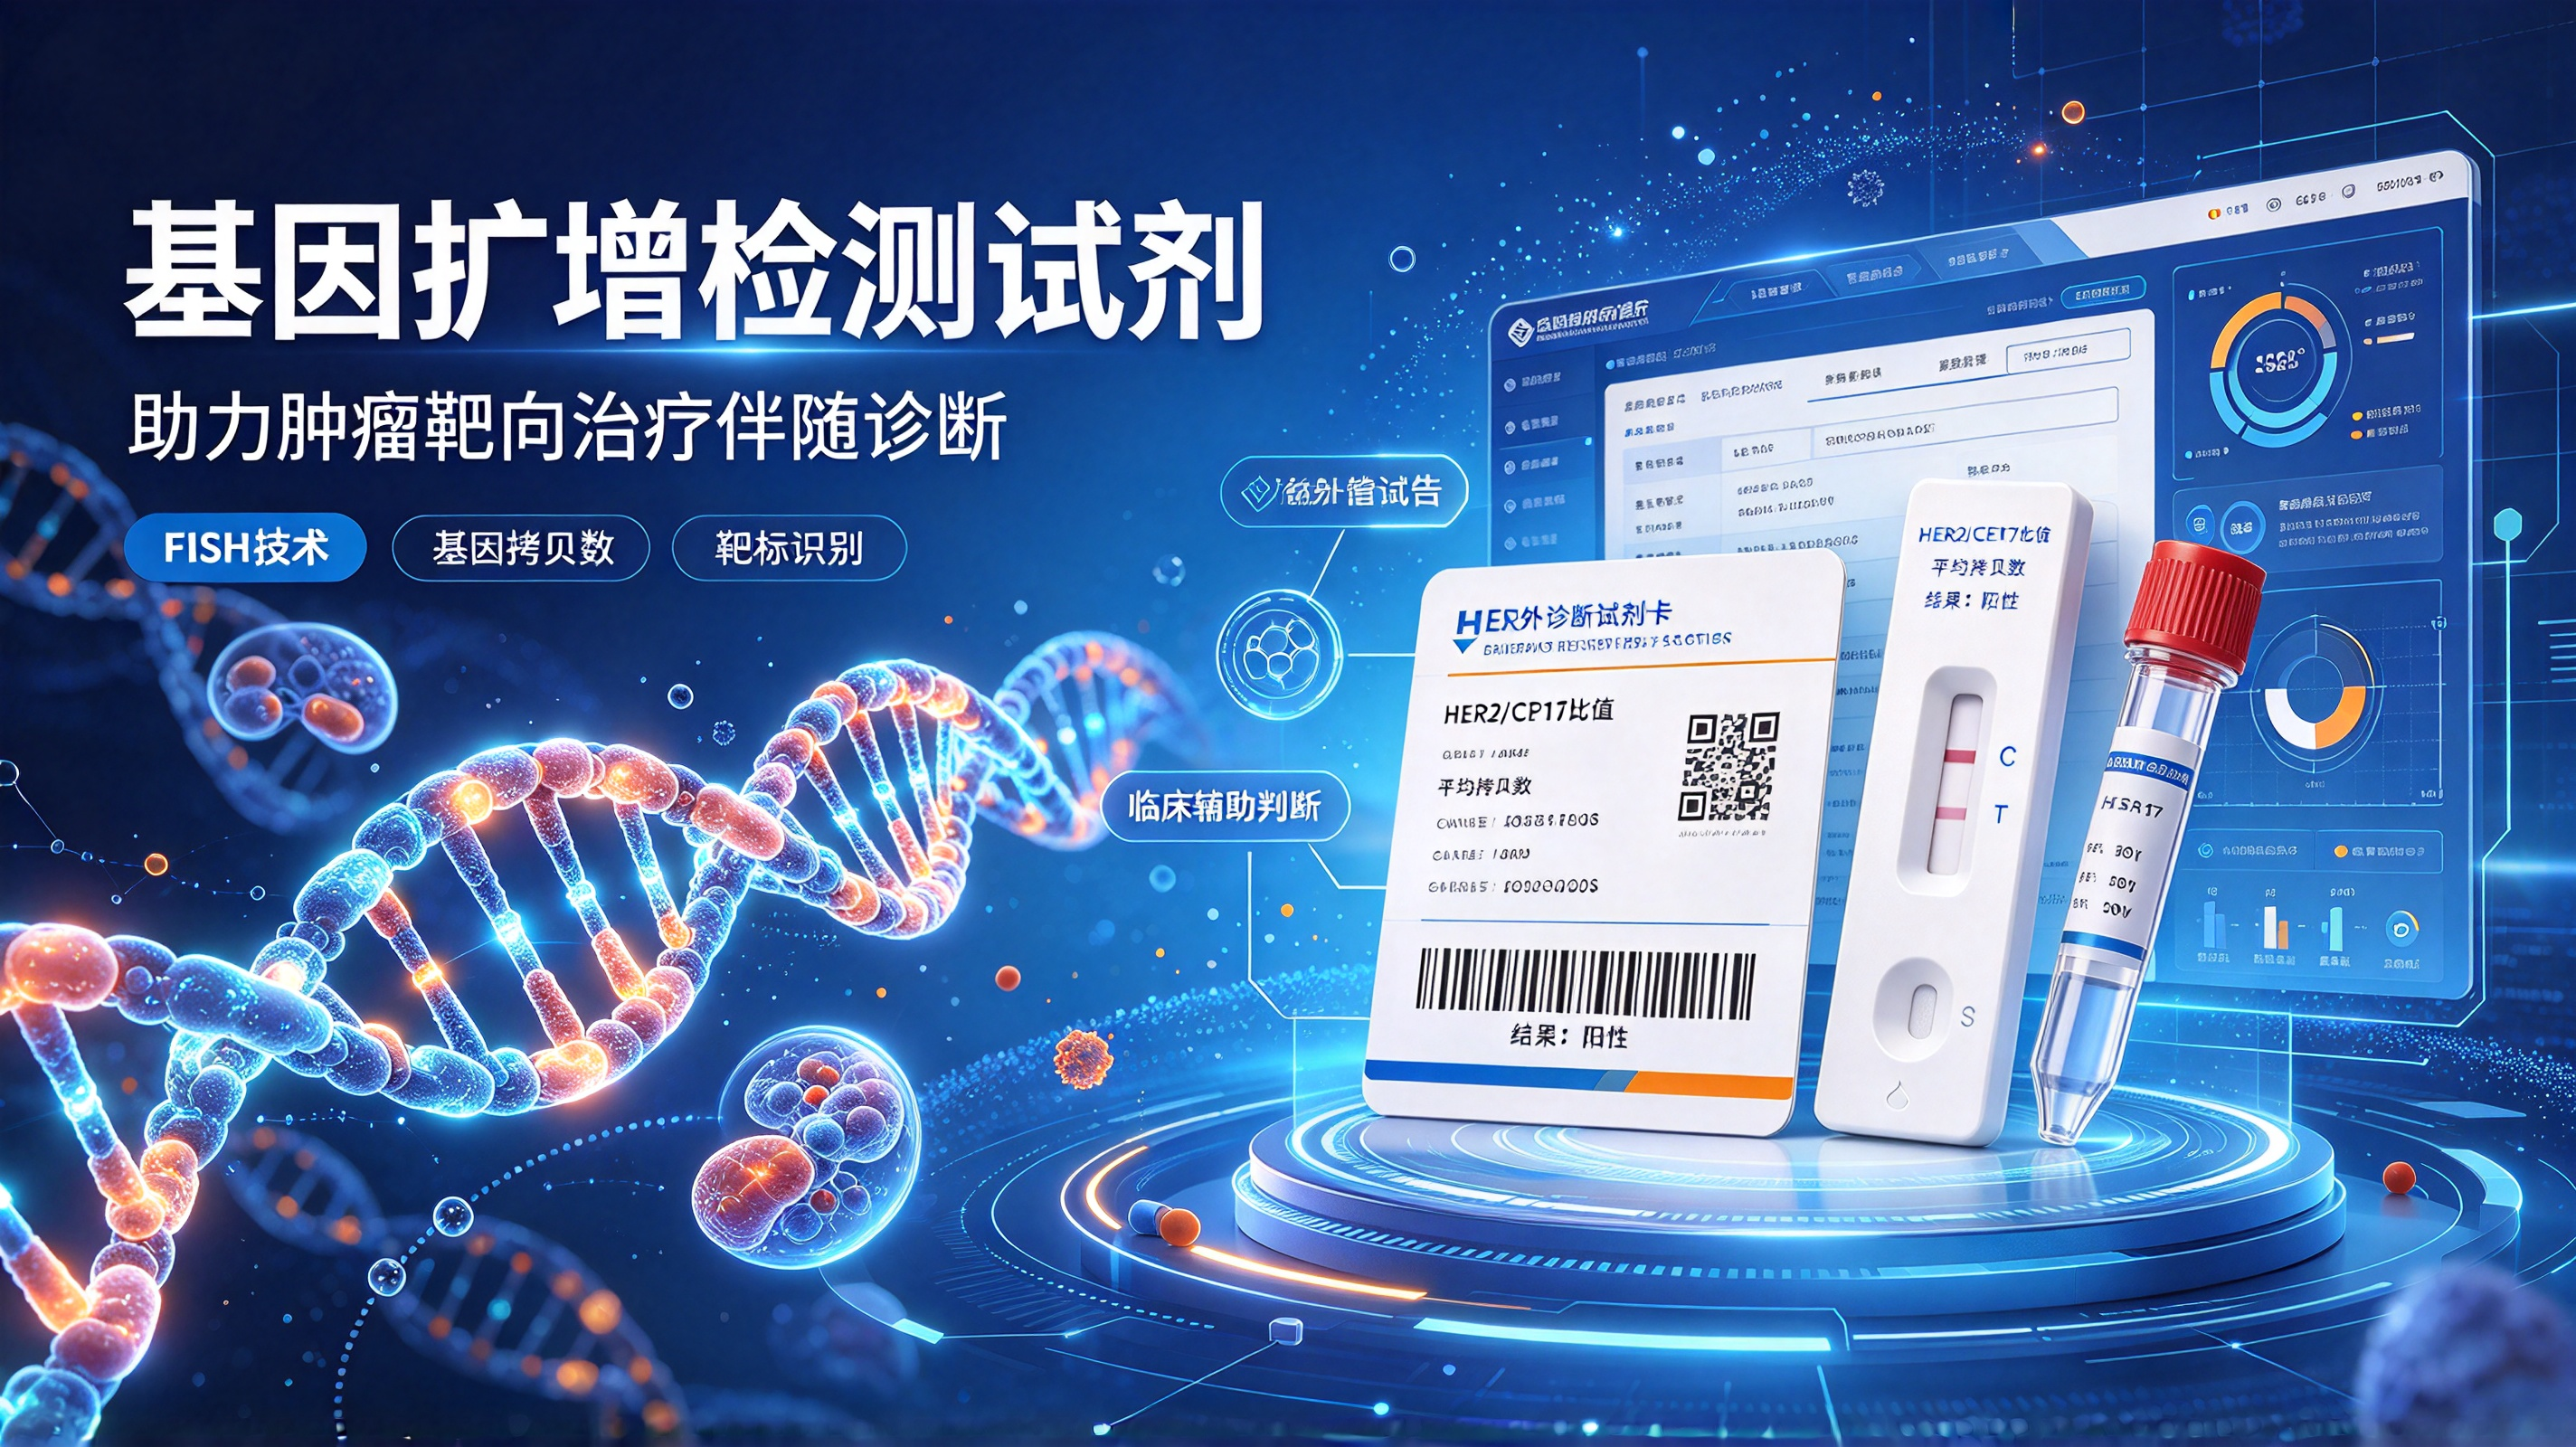
本指导原则(2026 修订版)用于指导 HER2 基因扩增检测试剂盒(荧光原位杂交法,FISH)注册申报资料撰写,同时作为审评机构技术审评参考文件。文件属于指导性文件,并非强制法规,适用于手术切除、活检组织切片,检测 HER2 基因拷贝数、HER2/CEP17 比值;CISH、SISH 等亮视野原位杂交产品可参照适用。
HER2 基因位于 17 号染色体,基因扩增会引起蛋白过表达,诱发肿瘤信号通路异常激活,乳腺癌、胃癌 IHC 2 + 不确定样本,需要 FISH 做进一步基因扩增检测,检测结果是抗 HER2 靶向药患者筛选与疗效预判的重要依据。本指导原则主要覆盖乳腺癌、胃癌,其他癌种试剂可参照并补充验证资料,同时适用于注册及变更注册。
一、注册审查核心要点
(一)监管信息
该产品属于第三类体外诊断试剂,分类编码 6840,产品命名需符合法规。申报资料还包含产品清单、关联文件、监管沟通记录、符合性声明等材料。
(二)综述资料
综述资料包含产品概述、描述、预期用途、上市历史。同类产品对比需要重点分析技术原理、靶标、性能指标、临床应用差异,说明探针设计、荧光标记、细胞核复染、判读统计规则。
(三)非临床资料
- 产品技术要求与检验报告:依据法规编写,附录列明原材料与生产工艺,提交三批次成品检验报告,有国家参考品的需纳入相关要求。
- 分析性能研究,包含样本稳定性、样本适用性、荧光信号、灵敏度、特异性、阴阳符合率、多维度精密度(批内、批间、日间、人员间、实验室间),完整优化整套反应体系(脱蜡、蛋白酶消化、变性、杂交、洗涤、DAPI 复染)。
- 稳定性研究:覆盖实时、运输、开瓶、冻融、杂交后信号、探针光照稳定性。
- 阳性判断值研究:参考临床指南建立判读阈值,重点验证临界样本,不同癌种需分别开展研究。
- 原材料、企业参考品、生产工艺:探针、Cot-1DNA、质控片、企业阴阳 / 特异性参考品需要全套验证,锁定生产关键工艺参数。
(四)临床评价资料
临床试验不少于 3 家备案医疗器械临床试验机构;优先选用原研伴随诊断试剂作为对比试剂。入组样本以 IHC 2 + 病例为主,采用统计学估算样本量,评价两种检测方法一致性;试验全程采用盲法,统一判读培训,临床试验报告需要附带样本原始图谱与完整统计结果。
(五)说明书与标签样稿
说明书需完整写明预期用途、检验原理、组分、储存、样本要求、配套仪器、操作步骤、质控方案、阳性判断值、结果解释、产品局限性与安全警示。明确提示检测结果不可单独作为临床诊疗唯一依据,同时说明肿瘤异质性、样本质量、人为判读带来的检测局限。
- 热门文章12
医疗器械产品注册证代理服务-医疗器械全生命周期风险管理计划 职责与评审机制说明
- 医疗器械产品注册证代办公司-腹腔内窥镜患者模型选型 气腹形变与血管搏动模拟说明
- 医疗器械产品注册证代理服务-多国器械监管体系下植入类产品风险监测与优化策略探析
- 医疗器械产品注册证代办机构-设计开发输入对医疗器械性能评价的支撑机制与合规要点
- 医疗器械产品注册证代办公司-EO灭菌衍生物毒性风险溯源与医疗器械科学审评要点解析
- 医疗器械产品注册证代办服务-CRISPR基因编辑POCT检测技术优劣势与临床审评规范研究
- 医疗器械产品注册证代理机构-MR影像自适应放疗系统工作原理与精准治疗价值探析
- FDA认证辅导-医疗器械FDA批准后研究实施细则、报告要求与监管机制研究
- 医疗器械产品注册证代理公司-血液透析耗材铝离子污染溯源及远期毒性损伤机制研究
- 医疗器械产品注册证代理服务-血清隐球菌荚膜多糖抗原检测试剂预期用途与审评规范研究
- 医疗器械产品注册证代理-欧盟MDR与国内器械法规风险获益评价合规要点对比
- 热门项目
.36720e2.png)
在线咨询
陈老师
徐老师
王小姐
郭小姐
.2f44860.png)
热线电话
 18576401396 18575592846
.43b2c75.png)
转发网站
.4f4ea8a.png)
在线留言
.a3a1a2a.png)
回到顶部
 请您留言