.3263ff2.png)
.0d83381.png)
.dec0422.png)

- 解决方案
.e60271e.png) 产品注册 产品注册注意事项想为。。。。。。undefinedundefined1,这是1点undefinedundefined2,这是两点undefinedundefined3,这是三点undefined
.c944dfd.png) 产品认证 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
.5c9c52e.png) 产品检测 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
.ad5989a.png) 生产企业生产备案/许可 洁净室最主要之作用在于控制产品所接触之大气的洁净度日及温湿度,使产品能在一个良好之环境空间中生产、制造,此空间我们称之为洁净室。
医疗器械产品注册证代办-HER2 FISH检测试剂注册审查指导原则 2026修订版申报资料要点解析
发布时间:2026-10-13 文章来源:NMPA 阅读人数:6 

人表皮生长因子受体2基因扩增检测试剂注册审查指导原则(2026年修订版)
本指导原则旨在指导申请人对人表皮生长因子受体2基因扩增检测试剂盒(荧光原位杂交法)注册申报资料的准备及撰写,同时也为技术审评部门对注册申报资料的技术审评提供参考。
本指导原则是对人表皮生长因子受体2基因扩增检测试剂盒(荧光原位杂交法)的一般要求,申请人应依据产品的具体特性确定其中内容是否适用,若不适用,需具体阐述理由及相应的科学依据,并依据产品的具体特性对注册申报资料的内容进行充实和细化。
本指导原则是供申请人和技术审评人员使用的指导性文件,但不包括注册审批所涉及的行政事项,也不作为法规强制执行,如有能够满足相关法规要求的其他方法,也可以采用,但需要提供详细的研究资料和验证资料,相关人员应在遵循相关法规的前提下使用本指导原则。
本指导原则是在现行法规和标准体系以及当前认知水平下制定的,随着法规和标准的不断完善,以及科学技术的不断发展,本指导原则的相关内容也将适时进行调整。
一、适用范围
本指导原则适用于采用荧光原位杂交方法(Fluoresence in situ hybridization,FISH)检测手术切除样本和/或活检样本的组织切片中的人表皮生长因子受体2(Human Epidermal growth factor Receptor 2,HER2)基因扩增情况,包括HER2基因平均拷贝数(单信号)、HER2基因平均拷贝数和该基因所在的第17号染色体着丝粒(CEP17)序列平均拷贝数的比值(双信号)。
对于其他应用亮视野原位杂交法检测HER2基因扩增水平的方法,如显色原位杂交法(Chromogenic In Situ Hybridization,CISH)和银增强原位杂交法(Silver—enhanced In Situ Hybridization,SISH),可能部分要求不完全适用或本文所述内容不够全面,申请人可参照本指导原则,根据产品特性对适用部分进行评价,并补充其他的评价资料。
HER2基因定位于染色体17q12,是表皮生长因子受体(EGFR)的家族成员之一,HER2基因编码分子量为185kDa的酪氨酸激酶活性跨膜糖蛋白。HER2蛋白主要通过与家族中其他成员形成异二聚体而与各自的配体结合;当异二聚体与配体结合后,激活酪氨酸激酶的活性。参与细胞的增殖、凋亡调控、血管和淋巴管新生等生物学功能。
HER2基因扩增多可导致HER2蛋白的过表达,从而导致肿瘤细胞内信号通路的异常活化,与肿瘤的发生发展和侵袭转移有关。对于乳腺癌、胃癌等患者IHC检测结果为(2+)的病例为不确定,需进一步应用原位杂交方法进行HER2基因扩增状态的检测。HER2基因的扩增和蛋白的过表达在乳腺癌、胃癌等患者的临床诊疗过程中具有重要意义。
对HER2阳性的乳腺癌、胃癌等患者进行联合抗HER2靶向治疗(如抗HER2单克隆抗体、小分子酪氨酸激酶抑制剂等)使得部分患者的生存状况得到改善。准确地检测HER2蛋白表达和基因扩增状态是抗HER2单克隆抗体分子靶向治疗患者筛选和疗效预测的前提。
本指导原则仅围绕乳腺癌和胃癌对HER2基因扩增检测试剂在注册申报过程中的资料要求进行阐述,对于适用其他癌种的HER2基因扩增检测试剂,可能部分要求不适用或本文所述内容不够全面,申请人可参照本指导原则,根据产品适用范围对适用部分进行评价,并补充其他的评价资料。
本指导原则适用于HER2基因扩增检测试剂注册申请和变更注册申请的情形。本指导原则仅针对人表皮生长因子受体2基因扩增检测试剂注册申报资料中的部分内容进行撰写,其他未尽事宜应当符合《关于公布体外诊断试剂注册申报资料要求和批准证明文件格式的公告》等相关法规要求。
二、注册审查要点
(一)监管信息
1.产品名称及分类编码
产品名称应符合《体外诊断试剂注册与备案管理办法》及相关法规的要求,如HER2基因扩增检测试剂盒(荧光原位杂交法)。根据《体外诊断试剂分类目录》,该产品按照第三类体外诊断试剂管理,分类编码为6840。
2.其他信息还包括产品列表、关联文件、申报前与监管机构的联系情况和沟通记录以及符合性声明等文件。
(二)综述资料
综述资料主要包括概述、产品描述、预期用途、申报产品上市历史及其他需说明的内容。其中,同类产品上市情况介绍部分应着重从技术原理、预期用途、被测靶标、性能指标、临床应用情况等方面详细说明申报产品与目前市场上已获批准的同类产品之间的主要区别。此外,还应重点说明目标基因的座位区域,探针的设计原则以及标记的荧光染料,细胞核复染方式,以及结果判读标准和统计方式等。
(三)非临床资料
1.产品技术要求及检验报告
申请人应当在原材料质量和生产工艺稳定的前提下,根据产品研制、前期评价结果等,依据国家标准、行业标准及有关文献资料,结合产品特性按照《医疗器械产品技术要求编写指导原则》的要求编写。该类产品作为第三类体外诊断试剂,应当以附录形式明确主要原材料及生产工艺要求。
第三类体外诊断试剂应当提供三个不同生产批次产品的检验报告。如有适用的国家参考品发布,技术要求中需体现国家参考品的相关要求。可提交申请人出具的自检报告或委托有资质的医疗器械检验机构出具的检验报告。
如有适用的国家标准、行业标准,产品技术要求的相关要求应不低于相应的要求。
2.分析性能研究
申请人应采用在符合质量管理体系的环境下生产的试剂盒进行所有分析性能研究,并提交详细的性能评估资料,包括试验方案、验收标准、试验数据(包括代表性彩色图片)、统计分析结果及结论等详细资料。有关分析性能研究的背景信息也应在资料中有所体现,包括实验地点、适用仪器、试剂规格、批号等。分析性能评估的试验方法可参考国际或国内有关体外诊断试剂性能评估指导原则进行,每项性能评估应采用与适用样本类型一致的临床样本进行研究。
2.1样本稳定性
申请人应充分考虑临床样本采集、处理、运输、储存与切片制备等各个阶段的条件,如温度、湿度对样本质量的影响,全面评价样本的稳定性。应对适用的组织切片样本中的靶核酸进行充分的稳定性研究,评价指标应至少包括储存温度及时间。
适于冷冻保存的样本还应对冻融次数进行评价。如声称多种适用样本类型,申请人应针对不同样本类型分别进行样本稳定性研究。
样本稳定性研究应涵盖预期适用的不同癌种的组织切片样本。
2.2适用的样本类型
列明产品适用的样本类型。应采用合理方法对每种样本类型进行适用性研究确认,应明确固定液类型、切片厚度等信息。
如产品适用多个癌种,应分别针对每一癌种的样本进行分析性能研究。
2.3荧光信号强度:
应明确探针在与由特定细胞和/或组织制备的切片杂交后,在荧光显微镜下观察的荧光信号强度要求,不同颜色的荧光信号均应清晰明亮,易于观察。
2.4灵敏度
主要反映产品检测时探针与目标基因位点的结合效率,也称为杂交效率。由于组织固定时蛋白质和核酸产生的分子间交联等对靶核酸具有屏蔽作用,探针穿透细胞的能力不同,导致产品对于不同组织样本的杂交效率存在性能差异;应使用临床应用环境中所有可能的组织类型中具有代表性的类型进行评估。方法可选择20个乳腺浸润癌/胃癌等病例的组织样本,以及20个癌旁正常组织或者良性疾病组织样本;对同样数量的细胞随机进行分析计数。每例组织样本应至少检测20个细胞,分析统计显示HER2基因位点标记的荧光信号或者同时显示HER2基因位点标记和第17号染色体着丝粒(CEP17)位点标记的荧光信号的细胞占全部细胞的比例。
2.5特异性
主要反映HER2和CEP17探针对目标序列识别的特异性。建议使用中期分裂相的外周血淋巴细胞进行分析。选择5份以上正常人的外周血培养细胞样本进行检测,每份样本应至少观察20个染色体分散良好的中期分裂相细胞,每个细胞中均应无明显的非特异性杂交荧光信号;同时至少对其中的200条17号染色体上的靶位点进行分析,结合观察染色体形态等方式,统计在HER2基因位点区域和或着丝粒区域分别显示各自特定荧光信号的17号染色体占被分析的全部17号染色体的比例。
2.6阴、阳性符合率
主要反映产品对不同组织类型样本中HER2基因的检出能力和准确性。应使用临床应用环境中所有可能的样本类型中具有代表性的组织类型进行评价,并提供样本来源、编号、病理组织类型,以及明确的HER2基因扩增状态。对于适应症为乳腺癌的情况,用于评价的组织类型应包括乳腺浸润性癌非特殊类型、乳腺浸润性小叶癌、小管癌、粘液癌等,良性疾病(如腺病及纤维腺瘤)以及相对正常的癌旁组织等。对于适应症为胃癌的情况,用于评价的组织类型应包括肠型、弥漫型、混合型(Lauren分型)胃癌,良性疾病(如胃粘膜慢性炎症)以及相对正常的癌旁组织等。每种组织类型至少设置3例样本进行评价。建议着重评价申报产品对IHC检测结果为HER2(2+)样本的HER2基因扩增状态的检测能力。
2.7精密度
申请人应充分考虑到配套检测系统以及使用环境的因素:包括荧光显微镜的特征、激发光源及过滤器的性能参数、物镜放大倍数等,以及不同时间、地点、操作人员、检测次数对结果判读的影响;对可能导致检测之间差异的主要变量进行验证。用于精密度评价的参考品应选择HER2扩增、HER2无扩增以及临界值的连续切片组织样本。其中临界值样本和HER2扩增的样本应分别设置验收标准(标准差以及变异系数的范围)。建议参考下述方法进行各个指标的评价:
2.7.1批内精密度:由同一操作人员使用同一批次产品进行检测,每例样本重复检测多次,对结果判读的一致性进行统计分析。
2.7.2批间精密度:由同一操作人员使用多个批次产品进行检测,每例样本重复检测多次,对结果判读的一致性进行分析统计。
2.7.3日间精密度:在多个不同日期,由同一操作人员使用同一批次产品进行检测,对结果判读的一致性进行统计分析。
2.7.4人员间精密度:由数位操作人员使用同一批次产品进行检测,每份样本由数位阅片人员进行独立结果判读。对不同操作人员/阅片人员对同一例组织样本检验方法以及结果判读的一致性进行分析统计。
2.7.5实验室间精密度:建议申请人选择不同的实验室进行检测间一致性的评价。
2.8反应体系
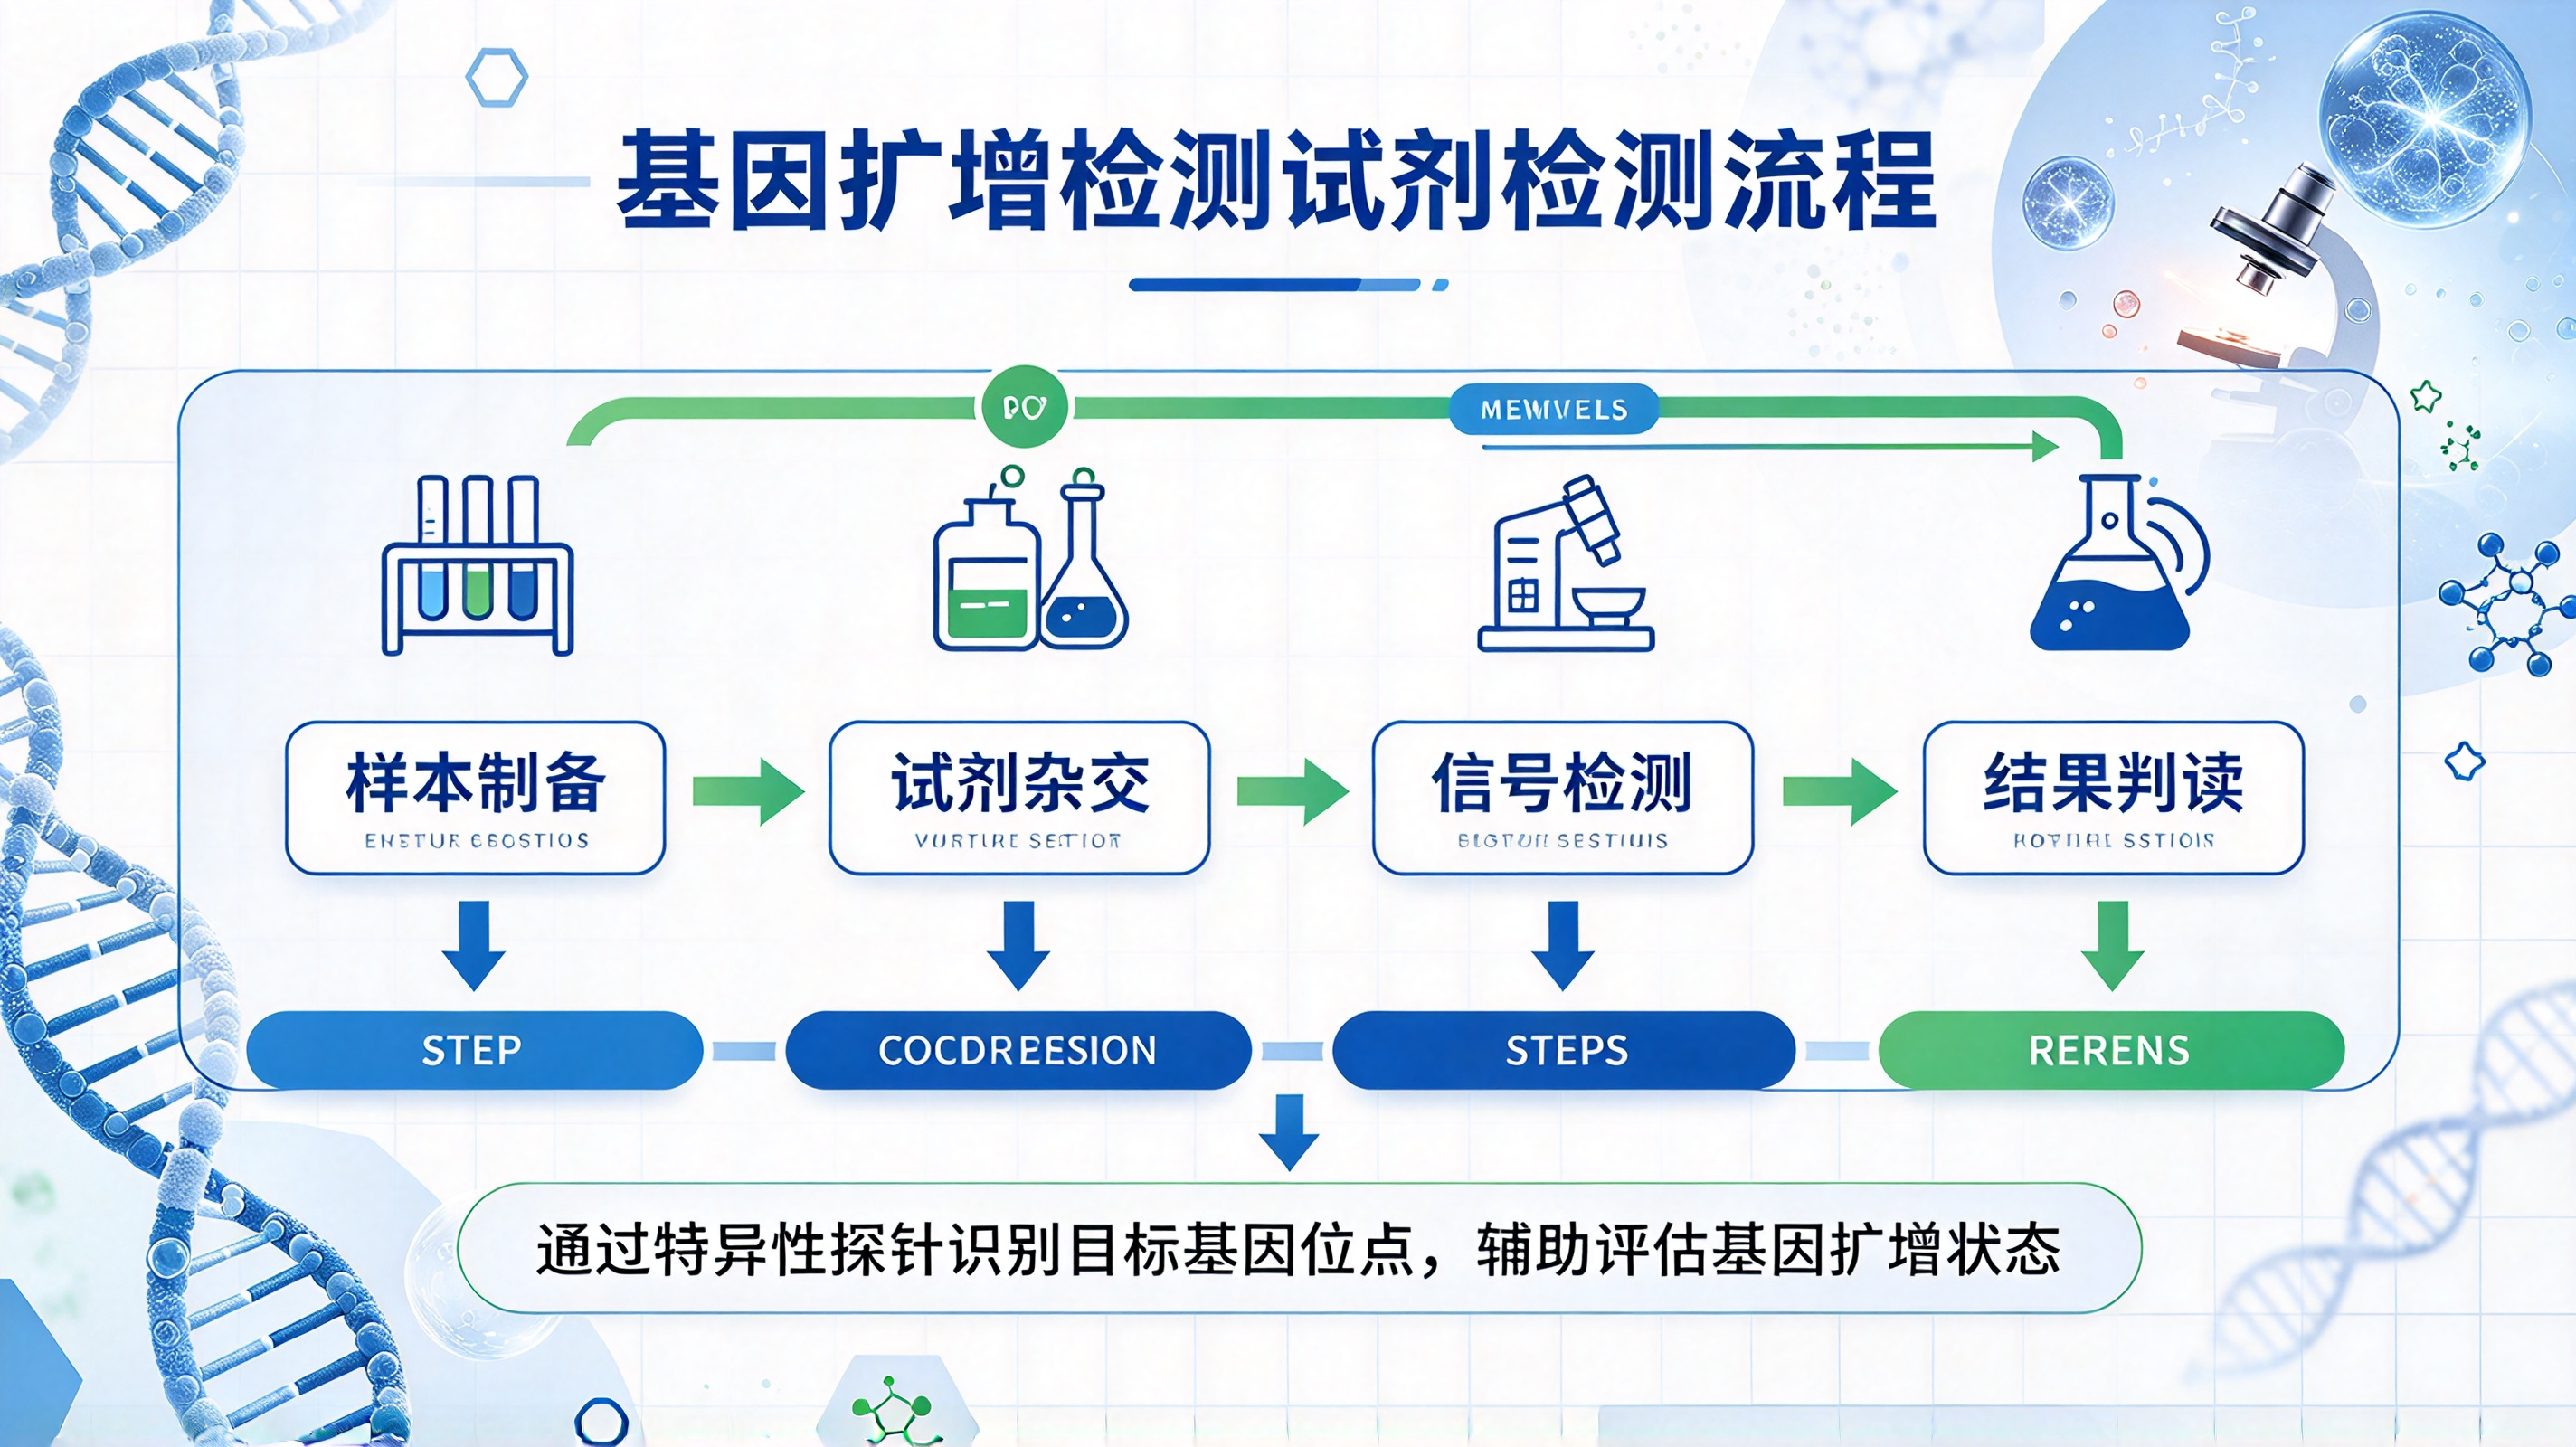
申请人应建立适当的反应体系,以平衡最佳检测信号和背景强度的关系。反应过程包括样本预处理和杂交检测两个步骤,其中样本预处理过程一般包括样本脱蜡、蛋白酶消化等环节,杂交检测过程一般包括变性、杂交、杂交后洗涤、DAPI复染四个环节。另外,应合理控制样本的质量并明确要求。
2.8.1样本的采集、固定、制片、保存和运输:明确采样部位及方法、样本中浸润性肿瘤组织含量、离体到固定的温度及时间、固定温度及时间,并对保存和运输的条件和时间进行研究或验证。另外,切片质量对检测结果的判读十分重要,应对切片厚度进行研究或者验证,要求计数区域的细胞胞核边界完整、DAPI染色均一、细胞核无重叠、荧光信号清晰。不同类型的样本应分别验证。具体可参考国际或国内相关标准操作规程;如与标准操作规程有差异,应进行充分研究。
2.8.2样本预处理:应对脱蜡条件、预处理温度及时间、特定盐溶液的离子强度、蛋白酶的消化条件进行充分研究,以避免处理过程中组织和DNA的损失造成检测结果出现假阴性。如其中预处理过程可选择多个温度/时间的组合,蛋白酶消化过程可选择多个持续时间进行研究。温度/时间的组合是指首先在同一时期的几个不同温度下进行,然后在优化温度条件下的几个不同持续时间进行。
2.8.3样本变性条件:应对样本变性处理的温度、持续时间的组合进行充分研究,以保证样本中DNA双链的充分解链,有利于后续探针和样本的结合,提高杂交效率以及保证杂交的特异性。如选择多个温度/时间的组合进行研究。
2.8.4样本杂交条件:应对样本杂交步骤的温度、持续时间的组合进行充分研究,以达到探针和样本的最佳结合效率。如选择多个温度/时间的组合进行研究。
2.8.5杂交后洗涤条件:应对缓冲液的盐浓度和去垢剂成分,以及清洗温度、时间、次数的组合进行充分研究,以达到最佳的杂交严格度。要求尽可能去除样本中的核蛋白等干扰物质,避免非特异性杂交,降低背景干扰,并且增加目标信号的强度。如选择多个缓冲液浓度以及多个清洗条件的组合进行研究。
3.稳定性研究
根据本产品特性,申请人应分别从实时稳定性、运输稳定性、开瓶/冻融稳定性,以及使用过程中的杂交后信号稳定性、探针的光照稳定性等方面对产品的稳定性进行研究,充分考虑在实际的运输、保存和使用条件下对产品性能的影响。其中使用过程稳定性应评价在实际使用的实验室环境条件下,不同的光照条件对荧光标记探针以及杂交后样本荧光信号强度的影响,注意应覆盖检测的全过程。评价指标应至少包括灵敏度、特异性以及荧光信号强度。申请人可根据实际需要选择合理的稳定性研究方案。稳定性研究资料应包括具体的实施方案、详细的研究数据以及结论。对于实时稳定性研究,应提供至少三批试剂在实际储存条件下保存至成品有效期后的研究资料。
4.阳性判断值研究
HER2检测结果的判读标准不断进行着更新,申请人应参考相关癌种的最新版临床指南性文件建立阳性判断值。应提交申报产品判读规则以及预设阳性判断值所依据的文献资料,并采用具有统计学意义数量的样本对判读规则以及预设阳性判断值进行验证。应包含HER2扩增、HER2无扩增以及一定数量的临界值(阳性判断值附近)组织样本,包括HER2/CEP17荧光信号总数比值在2附近(1.8~2.2),或者每个细胞的平均HER2拷贝数在4~6附近的样本。
首先设定检测结果重复性较好的目标,即HER2平均拷贝数或者HER2平均拷贝数/CEP17平均拷贝数的标准差/变异系数范围验收标准,确定初始统计细胞区域和数量,并在结果不确定时纳入更多区域或数量进行统计。
然后建议参照组织病理学特征或者IHC结果确定可能存在扩增的浸润性乳腺癌/胃癌等区域,选择细胞核大小一致、胞核边界完整、DAPI染色均一、细胞核无重叠、荧光信号清晰的细胞,随机计数2个区域中的至少20个细胞,并对结果进行统计分析。
对于适用不同癌种的产品应针对所适用的所有癌种分别进行阳性判断值研究。
5.其他资料
5.1主要原材料研究资料
该类产品的主要原材料包括探针、人Cot-1 DNA(如适用)、质控片(如适用)和企业参考品等。应提供主要原材料的选择与来源、制备过程、质量控制标准等相关研究资料。如主要原材料为企业自制,应提供其详细制备过程;如主要原材料源于外购,应提供资料包括:选择该原材料的依据及对比筛选试验资料、生产商提供的质量标准、出厂检验报告,以及该原材料到货后的质量检验资料。
5.1.1探针:根据不同用途,分为基因特异性探针(HER2)和着丝粒探针(CEP17)两种类型。探针可选择细菌人工染色体(BAC)克隆或者聚合酶链反应(Polymerase Chain Reaction,PCR)等方法进行制备。下述内容是对于探针制备通用要求的举例,如有其他替代方法,应详细阐述其科学合理性。
5.1.1.1基因特异性探针
探针序列的确定:包括探针所在基因的位置区域,人类基因组文库的筛选、比对和特征确认过程。
人类基因组文库克隆的鉴定:一般检测与基因区域相关的序列标记位点(STS)的存在情况,包括引物的设计,PCR过程和产物的电泳图谱。
探针的标记:一般为酶促反应或者化学合成方法,应详述标记方式的选择、反应体系和过程、产物的纯化方式等。
5.1.1.2着丝粒探针:包括微卫星重复单元的序列,PCR引物的设计和选择,荧光染料标记的反应体系、过程和产物的纯化方式等。
探针的质量控制:性能指标一般包括浓度、纯度、Tm值(如适用)、杂交效率、特异性等,可使用测定260nm处紫外吸收峰值、测定260nm与280nm处紫外吸收峰值的比值、琼脂糖凝胶电泳、染色体分散良好的中期相分裂细胞杂交验证等方式。
5.1.2人Cot-1 DNA(如适用):是由大量人类基因组重复序列组成的高浓度DNA,能封闭样品中的DNA重复序列,降低检测背景。要求能有效封闭背景信号,避免由于非特异性杂交而影响检测结果的判读。应评价人Cot-1 DNA对样本检测背景信号的封闭效果,方法可选择通过观察背景强度以及非特异杂交的强度而确定人 Cot-1 DNA的用量。如有其他清除背景信号的方法,应充分说明其科学合理性。
5.2其他原料
除上述原料外,产品中还包含其他原料,如荧光染料、杂交缓冲液、二脒基苯基吲哚(DAPI)复染剂等,均应进行验证,并提交相关资料,明确供应商和质量控制标准。
5.3质控片(如适用)
可作为试剂盒的组分或者单独配置,包含阴性质控片、临界值质控片和/或阳性质控片。可选择临床组织样本或者HER2扩增状态确定的细胞株。
5.4企业参考品
应包含阴性参考品、阳性参考品和特异性参考品,并详细说明参考品的来源、组成、制备和保存情况。阳性参考品可选择经已上市产品确认HER2基因扩增的乳腺浸润癌/胃癌等组织,或者人乳腺癌/胃癌等细胞株。阴性参考品可选择经已上市产品确认HER2基因无扩增的相应肿瘤组织或者肿瘤细胞株。申请人应针对适用的每一癌种样本分别设置阴性参考品和阳性参考品。特异性参考品可选择健康人外周血培养细胞,应含有较多染色体分散良好的中期分裂相淋巴细胞。申请人应提交有关企业参考品原料选择、制备方法、基因扩增状态确认及检验标准等的研究资料。
如有适用的国家参考品发布,企业参考品的要求应不低于国家参考品要求。
5.5生产工艺研究资料
生产工艺研究资料包括工作液配制(探针浓度、荧光染料浓度、复染剂浓度、缓冲液离子浓度等)、分装和冻干(如有)、荧光标记等工艺过程的描述及确定依据。生产过程应对关键参数进行有效控制,可采用流程图方式描述生产工艺,标明关键工艺质控步骤,并详细说明该步骤的质控方法及质控标准。
(四)临床评价资料
临床试验总体要求及临床试验资料的内容应符合相关法规及《体外诊断试剂临床试验技术指导原则》的要求,以下仅结合人表皮生长因子受体2基因扩增检测试剂盒(荧光原位杂交法)的具体特点对其临床试验中应重点关注的内容进行阐述。本指导原则临床评价以分子靶向药物曲妥珠单抗为例,如申报产品所伴随药物为其他药物,则应根据伴随诊断试剂相关指导原则的要求提供伴随诊断证据。如申报产品为与新开发的抗肿瘤药物同步研发的伴随诊断试剂,则可提供与药物同步开发的药物临床试验资料作为其伴随诊断证据。药物临床试验报告中应明确所使用的伴随诊断试剂为申报产品,并明确申报产品在药物临床试验中所起的作用以及与药物疗效的关系。
1.临床试验机构及人员的要求
申请人应当选定不少于3家(含3家)已备案的医疗器械临床试验机构,按照有关规定开展临床试验。临床试验机构应能够常规开展相关肿瘤分子病理检测,具有免疫组织化学、荧光原位杂交技术和病理诊断等检测的优势,临床试验主要研究者应具有设计并实施相关临床试验的能力、具有试验体外诊断试剂临床试验所要求的专业知识和经验,应熟悉相关的临床试验法规要求。参与临床试验的人员经培训后应熟悉相关检测技术的原理、适用范围、操作方法等,并能够对检测结果进行正确判读。临床试验整个过程均应处于有效的质量控制下,最大限度保证试验数据的准确性及可重复性。
2.对比方法的选择
应选用申报产品所声称伴随的抗肿瘤药物的原研伴随诊断试剂作为对比试剂。
申报产品用于指导用药的灵敏度应与原研伴随诊断试剂相当,根据原研伴随诊断试剂的灵敏度水平设置相应的阳性判断值,以保证两者具有较好的一致性。
3.临床试验适用人群和样本类型
对于适应证为浸润性乳腺癌的情况,适用人群为经病理诊断为浸润性乳腺癌的人群,应注意纳入乳腺癌不同分期的病例,同时应纳入常见的浸润性乳腺癌病理组织类型,如乳腺浸润性癌非特殊类型、乳腺浸润性小叶癌、小管癌、粘液癌等。
对于适应证为胃癌的情况,适用人群为经病理诊断为胃癌的人群,应注意纳入胃癌不同分期的病例,同时应纳入临床常见的腺癌病理组织类型,如肠型、弥漫型、混合型(Lauren分型)等。针对曲妥珠单抗药物适应证人群应有一定例数。
临床试验应选择经10%中性缓冲福尔马林固定的石蜡包埋组织样本。如对于手术标本或活检标本均适用,则临床试验中对于两种标本均应纳入。临床样本的处理、保存等应分别满足申报产品说明书及对比试剂说明书的相关要求。
4.最低样本量
临床试验样本量应采用适当的统计学方法进行估算,并详细描述所使用统计方法及各参数的确定依据。此部分临床试验目的为评估两种检测方法之间的一致性,因此对于HER2基因扩增状态的阳性、阴性样本例数建议采用单组目标值法进行最低样本量估算,阳性、阴性符合率的临床可接受标准(P0)建议不低于90%。阳性组和阴性组均以IHC检测结果为HER2(2+)的样本为主。
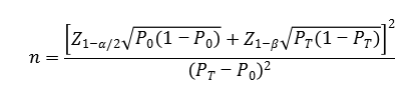
公式中,n为样本量;Z1-α/2、Z1-β为显著性水平和把握度的标准正态分布的分数位,P0为评价指标的临床可接受标准,PT为申报产品评价指标预期值。
样本量估算过程中需要考虑临床试验中样本的剔除率,临床试验样本量除需满足上述统计学估算的最低样本量要求外,还应保证入组病例覆盖受试者的各种特征。如临床试验研究有更合理的样本量估算方式,在说明其合理性后亦可采用。
如申报试剂声称可以用于不同的肿瘤类型,则针对不同适应证分别进行临床试验设计,包括分别进行相应的样本量估算。样本的选择应包含临床预期使用人群,注意包含临床相关的各种病理组织类型。
5.统计分析
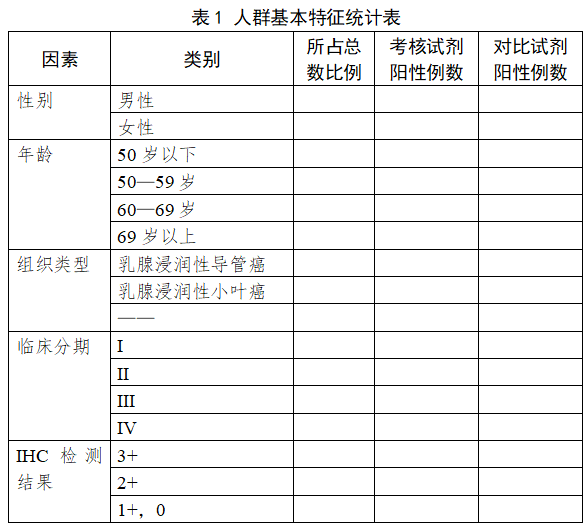
首先应对临床试验中人群基本特征进行分析,包括:年龄、性别、病理组织类型、癌症分期情况、免疫组织化学检测结果等(乳腺癌示例见表1)。如对于手术标本或活检标本均适用,应对各样本类型纳入例数进行统计。
以四格表分别总结申报产品与对比方法的定性检测结果,计算全部样本的阳性符合率、阴性符合率和总符合率以及IHC检测结果为HER2(2+)样本的阳性符合率、阴性符合率和总符合率及相应的95%置信区间,给出扩增状态不确定样本占全部样本的比例,并评价其对符合率的影响,以确认两种试剂检测结果的一致性。
在数据收集过程中,对两种试剂检测结果不一致的样本,可采用第三方试剂或其他合理的方法进行确认,同时结合组织病理学特征、免疫组织化学检测结果等对差异产生原因进行分析,但该分析结果不应纳入原有统计分析。
6.通用要求
6.1试验方案
6.1.1各临床试验机构的方案应执行同一临床试验方案,且保证在整个临床试验过程中遵循预定的方案实施,不可随意改动。需强调组织标本的标准采样、及时在10%中性缓冲福尔马林溶液中充分固定及其他标准操作程序。申报单位的技术人员除进行必要的技术指导外,不得随意干涉试验进程,尤其是数据收集过程。
6.1.2以图表的形式对试验总体设计及工作流程进行描述,图表中应包括连续切片的数量及用途分配等。各临床试验机构选用的对比试剂应保持一致,以便进行合理的统计学分析。
6.1.3试验方案中应确定严格的病例纳入/排除选择标准,任何已经入选的病例再被剔除出临床试验都应记录在案,并明确说明原因。
6.1.4试验方案中应明确阅片者、操作者的选择标准。阅片者应选择在免疫组织化学、荧光原位杂交技术应用和乳腺癌/胃癌病理诊断中有丰富经验的医学工作者。
6.1.5在试验操作过程中和判定检测结果时应采用盲法以保证试验结果的客观性。临床试验研究方案中应详述盲法的具体操作流程。
6.1.6在整个试验中,试验用体外诊断试剂和对比试剂都应处于有效的质量控制下,最大限度保证试验数据的准确性及可重复性。临床试验研究方案中应明确质控方法及配合用质控试剂的详细信息。
6.2质量控制
由于检测前预处理步骤较多,导致判读结果可能会在试验人员间、实验室间产生差异。为了客观单一评价试剂性能,尽量减少这种人为差异对最终结果造成的影响,临床试验开始前,各临床试验机构应统一操作方法,进行判读一致性训练及统一的质量控制,确保同样的样本在不同机构之间的判读结果保持一致。注意判读方法与说明书保持一致,应包含IHC以及FISH检测结果为阴性、阳性和不确定的样本。
6.3临床试验报告
临床试验报告应对试验的整体设计及各个关键点给予清晰、完整的阐述,应对整个临床试验实施过程、结果分析、结论等进行条理分明的描述,并应包括必要的基础数据和统计分析方法。临床试验报告的撰写应参考相关法规的要求。
数据汇总表中应提供唯一可溯源的样本编号、基本人口学信息(性别、年龄等)、临床诊断背景信息、样本的采集部位、样本类型(手术标本或活检标本)、病理诊断结果、HE染色结果、免疫组织化学检测结果、考核试剂检测结果、对比试剂检测结果、第三方复核结果(如有)。所有采用原位杂交法的检测结果均应包含评估的细胞数量、HER2基因/CEP17荧光信号比值(双探针适用)、每个细胞的平均HER2拷贝数、每个细胞的平均CEP17拷贝数(双探针适用)和定性判读结果。应提交入选样本结果的代表性彩色图片,原始图谱应包含阴性、阳性、不确定结果、点状、簇状样本图谱,并标注详细的判断结果。
(五)产品说明书和标签样稿
产品说明书格式应满足《体外诊断试剂说明书编写指导原则》的要求。产品说明书中技术内容应与注册申报资料中的相关研究结果保持一致,如某些内容引用自参考文献,应以规范格式进行标注,并单独列明文献的相关信息。人表皮生长因子受体2基因扩增检测试剂说明书编写应重点关注以下内容:
1.【预期用途】 应至少包括以下内容:
1.1试剂盒用于体外定性检测经10%中性缓冲福尔马林固定石蜡包埋乳腺癌和/或胃癌等组织切片中HER2基因的扩增情况。用于指导乳腺原发性浸润癌和/或胃及胃食管结合部腺癌等的药物治疗。
1.2明确目标人群:例如对所有乳腺原发性浸润癌原发灶、复发灶与转移灶(如可以获取到足够的样本),所有经病理诊断证实为胃及胃食管结合部腺癌,新辅助治疗后病灶及复发灶与转移灶(如可以获取到足够的样本)进行检测。因肿瘤个体化诊疗研究和发展不断深入,该目标人群可能随着个体化治疗药物和试剂的研究和发展而发生变化,建议申请人参照最新指南或专家共识设定申报产品的目标人群。
1.3简单介绍HER2基因的生物学特征,如基本结构、编码蛋白及与肿瘤预后判断、用药指导的关系。
1.4简单介绍与IHC检测之间的关系。建议说明临床应用过程中首先考虑使用免疫组织化学方法检测HER2蛋白的过表达状态,在结果为(2+)的情况下需进一步应用原位杂交方法确定HER2基因的扩增状态。
1.5明确说明该试剂盒仅用于对特定肿瘤患者HER2基因扩增情况的检测,其检测结果仅供临床参考,不应作为患者个体化治疗的唯一依据,临床医生应结合患者病情、药物适应症、治疗反应及其他实验室检测指标等因素对检测结果进行综合判断。
2.【检验原理】
简述荧光原位杂交技术的基本原理。对特异性结合靶基因,探针长度、序列设计、标记染料名称及标记方法,预处理、杂交与复染过程,荧光信号观察、计数和比值计算的方法等内容进行介绍。
3.【主要组成成分】
明确试剂盒中各组分及具体成分。需要但未提供的材料,需明确物料的产品名称,生产厂家,货号及注册证号、备案号等信息。
4.【储存条件及有效期】
说明试剂盒的效期稳定性等,明确具体的储存条件及有效期等信息。如试剂盒包含质控片还应在此处明确质控片的稳定性。
5.【样本要求】
重点明确以下内容:
5.1对适用样本的取材、固定、包埋与切片的具体要求。此部分内容可参考国际或国内相关标准操作性文件内容进行编写或引用。注意不同组织类型的样本应分别描述。
5.2样本的稳定性。
6.【适用仪器】
明确配套适用荧光显微镜的配置要求,至少包括对目镜与物镜的放大倍率、光源及滤光片要求。对显微镜配套耗材(如镜油)的要求进行介绍。
7.【检验方法】
详细说明实验操作的各个步骤,包括:
7.1明确检测需要的仪器与设备。如烤片机、恒温箱、水浴锅、染色缸、杂交盒等。注明货号及生产商(如适用)。
7.2试剂配制方法、注意事项,试剂开封、配制后使用方法及注意事项等。
7.3对于手工或半自动检测,详述脱蜡、消化、固定、核酸变性、杂交、洗涤和复染等各操作步骤。描述应尽量细化,需明确各步骤处理时间、温度、注意事项等内容。
7.4对杂交后载玻片的储存及稳定性、复染后的储存及稳定性进行说明。
7.5详细说明质量控制情况:
建议实验室每次检测设置内对照和外对照(质控片),以对整体操作流程进行质量控制。评价指标应包括细胞结构的完整性,探针杂交信号的强度和位点的准确性,背景荧光强度,可计数信号(单色/双色)的细胞占全部细胞的比例等。
7.5.1内对照可为癌旁正常组织,明确样本检测的内对照使用原则,如“75%以上的肿瘤细胞核中都有杂交信号时,视为检测成功。”
7.5.2外对照可选择已知HER2基因扩增状态的组织切片或者细胞株,至少包括临界值以及无扩增样本。明确每一批次患者样本检测和更换使用新的试剂盒批次时,均应同时进行质控片检测,以监控检测性能并评估信号计数的准确性。分析质控结果不符合要求的原因并详述处理方式。
如试剂盒内不包含质控片,应明确配套使用的质控片信息,可以为商用质控片也可以为临床检测实验室自制质控片。自制质控片应为已知FISH结果的阴性和阳性质控片,详述质控片的制备方法。明确质控结果要求(试验有效性的判断),结果允许范围(如适用于不同的仪器或适用于手工与仪器方法,应分别列明结果的允许范围)。
7.6建议强调实验室检测相关的仪器设备需定期维护、校验,应建立完善的标准操作规范文件,从事检测的技术人员和病理医师应通过必要的培训和资格考核,做好记录和存档,内部定期对不同批次检测结果进行重复性分析;并积极参加相关的外部质控活动。
8.【阳性判断值】
根据相关指南及规范性文件,以HER2拷贝数平均值/细胞和/或HER2总拷贝数与CEP17总拷贝数的比值(双信号)的形式明确阳性判断值。
9.【检验结果的解释】
9.1从细胞核形态、探针信号强度、背景情况等多方面,详述杂交后样本玻片的有效性评估标准。建议对不符合有效性评估标准情况发生时的常见问题及解决方法以列表的形式明确。
9.2明确目标区域的确定方法及仅对肿瘤细胞进行计数的要求;明确细胞计数的具体方法,包括每个样本初始读取细胞数及结果不确定样本的处理方法。明确HER2扩增异质性的处理方法。
可以列表的形式详述计数与阴阳性判定规则,应配合清晰彩图图例。明确对结果不确定样本的检测要求。
10.【检验方法局限性】
综合产品的预期用途、临床背景、检测方法及适用范围等信息,对可能出现的局限性进行相关说明,主要包括以下描述,请申请人选择适用的条款在产品说明书中予以阐述。
10.1本试剂盒为体外诊断试剂,检测结果的临床判定均应结合患者医疗病史和其他临床诊断结果进行综合评估,不得作为临床诊治的唯一依据。
10.2肿瘤组织HER2基因表达的异质性可能影响检测结果。例如可导致IHC与ISH检测、原发灶与转移灶、活检标本与手术切除标本的检测结果不一致。异质性在胃癌中更常见。对于胃镜活检标本,多点活检有助于减少肿瘤异质性的影响,提高检测的准确性。另外,新辅助治疗会影响胃癌HER2状态,治疗前活检标本和治疗后手术标本的综合判断有助于更好的用药指导。
10.3本试剂盒检测结果受样本来源、样本采集过程、样本质量、样本运输条件、样本预处理等因素影响。同时由于结果判断的主观性,可能导致得出假阳性或假阴性的检测结果,使用者应了解检测过程中可能存在的潜在错误导致结果不准确等局限性。
10.4检测结果如与组织病理学特征不符,应核实病理诊断或重新检测。
10.5本产品的性能指标是基于说明书所述检测程序获得,对该程序进行更改,可能会改变该检验的结果。
10.6本试剂仅对经10%中性缓冲福尔马林固定石蜡包埋的组织进行了验证(如适用),不得用于其他样本类型或流式细胞检测等其他用途。
11.【产品性能指标】
根据分析性能评估研究结果,详述以下性能指标,包括研究方法和评估结果:
11.1灵敏度:在乳腺浸润癌/胃癌等病例的组织样本,以及癌旁正常组织或者良性疾病组织样本中探针与目标基因位点的结合效率。
11.2特异性:HER2和CEP17探针对目标序列识别的特异性。
11.3阴、阳性符合率:在不同组织类型中HER2基因的检出能力和准确性。
11.4精密度:批内、批间精密度及不同时间、地点、检测系统(如适用)、人员之间的精密度。
11.5临床试验数据总结。
12.【注意事项】
12.1如产品含有人源或动物源性物质,应给出具有潜在感染性的警告。
12.2 试剂保存运输及使用过程中多种因素可能导致性能变化,如保存运输不当、样本采集、样本处理及检测过程操作不规范等,请严格按照说明书操作。
12.3有关实验操作中涉及试剂的安全性提示,包括对有毒有害物质的防护及危险物品的处理方法等。
12.4荧光染料在光照条件下容易淬灭。为降低该影响,对所有含荧光探针的溶液,包括杂交后样本载玻片均应尽量避免或者减少在光照条件下保存和处理。
12.5使用校准过的温度计测定溶液、水浴槽和温箱温度。
- 热门文章12
医疗器械产品注册证代理服务-医疗器械全生命周期风险管理计划 职责与评审机制说明
- 医疗器械产品注册证代办公司-腹腔内窥镜患者模型选型 气腹形变与血管搏动模拟说明
- 医疗器械产品注册证代理服务-多国器械监管体系下植入类产品风险监测与优化策略探析
- 医疗器械产品注册证代办机构-设计开发输入对医疗器械性能评价的支撑机制与合规要点
- 医疗器械产品注册证代办公司-EO灭菌衍生物毒性风险溯源与医疗器械科学审评要点解析
- 医疗器械产品注册证代办服务-CRISPR基因编辑POCT检测技术优劣势与临床审评规范研究
- 医疗器械产品注册证代理机构-MR影像自适应放疗系统工作原理与精准治疗价值探析
- FDA认证辅导-医疗器械FDA批准后研究实施细则、报告要求与监管机制研究
- 医疗器械产品注册证代理公司-血液透析耗材铝离子污染溯源及远期毒性损伤机制研究
- 医疗器械产品注册证代理服务-血清隐球菌荚膜多糖抗原检测试剂预期用途与审评规范研究
- 医疗器械产品注册证代理-欧盟MDR与国内器械法规风险获益评价合规要点对比
- 热门项目
.36720e2.png)
在线咨询
陈老师
徐老师
王小姐
郭小姐
.2f44860.png)
热线电话
 18576401396 18575592846
.43b2c75.png)
转发网站
.4f4ea8a.png)
在线留言
.a3a1a2a.png)
回到顶部
 请您留言